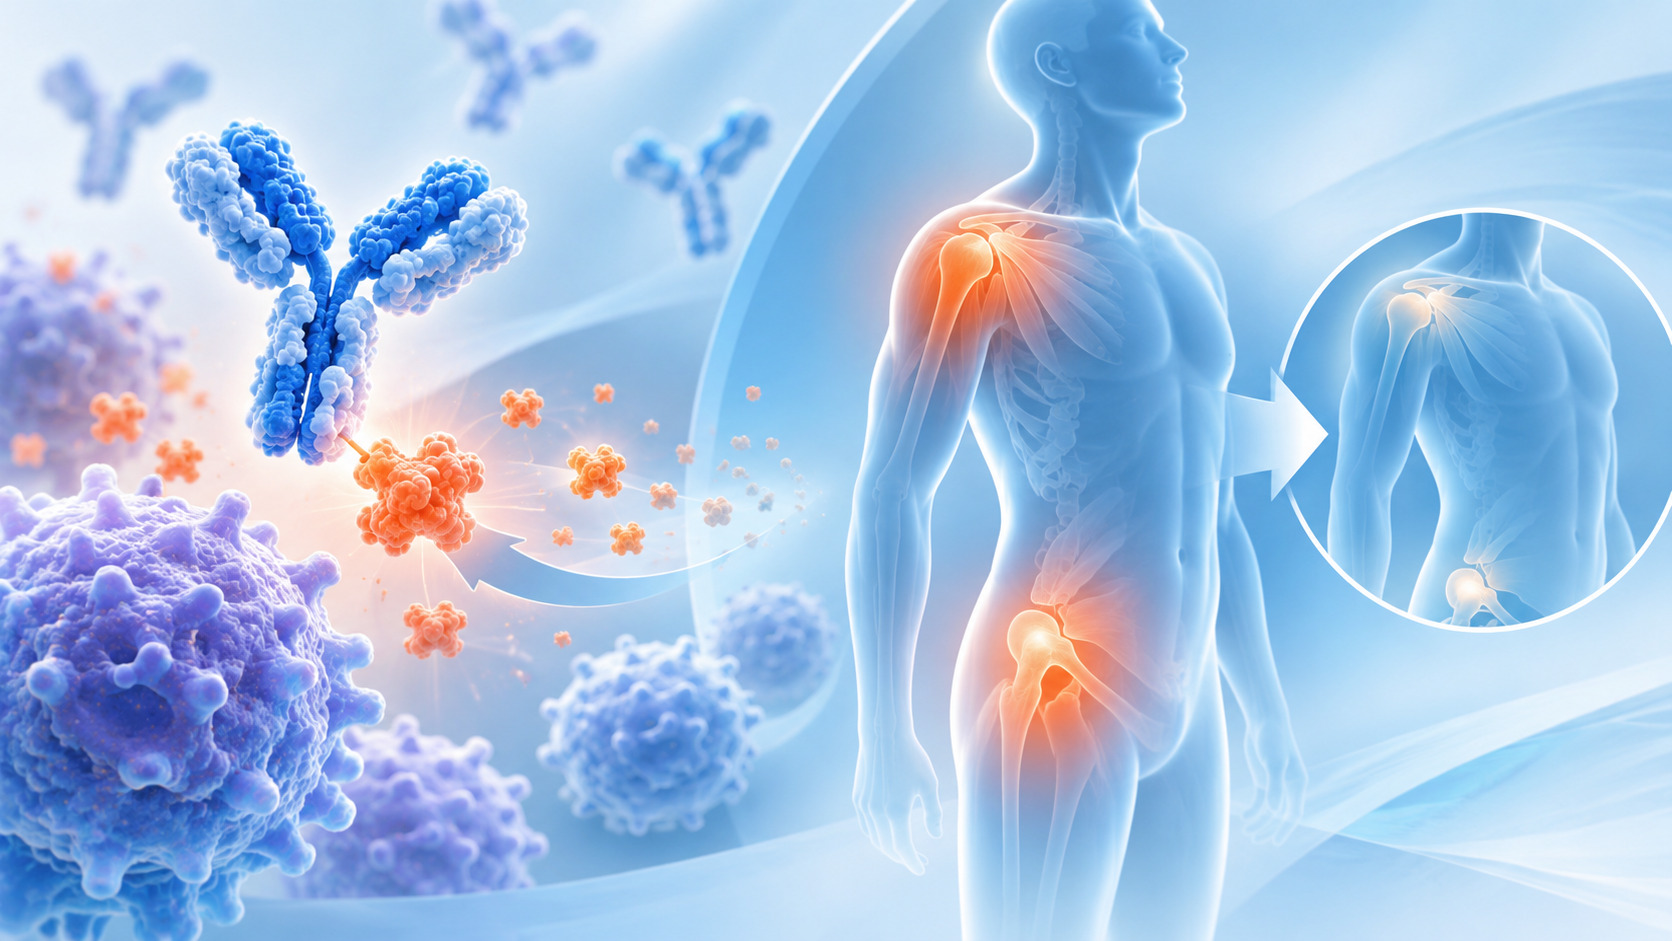

ノバルティスは2026年11月17日、米食品医薬品局(FDA)がコセンティクス(一般名:セクキヌマブ)150mgについて、リウマチ性多発筋痛症(PMR)の成人患者を対象とする適応追加を承認したと発表しました。対象は、副腎皮質ステロイドへの反応が不十分、またはステロイドの減量に耐えられない患者です。
新薬開発や承認・薬事など、製薬業界の最新動向は製薬業界ニュース一覧でも紹介しています。
承認の根拠となった第III相REPLENISH試験では、52週時点の持続寛解率がコセンティクス150mg群40.5%、プラセボ群20.5%となり、ステロイド累積投与量も減少しました。今回の承認は同剤の米国で11番目の適応であり、PMRに対する初の抗IL-17生物学的製剤となります。欧州では2026年10月に承認され、日本でも承認審査が進められています。
ニュースのポイント
- FDAがコセンティクス150mgをPMRの成人患者に追加承認
- REPLENISH試験の52週持続寛解率は40.5%対20.5%
- ステロイド累積投与量が減少する一方、感染症などの安全性所見も報告
- 米国で11番目の適応を取得、欧州では承認済みで日本でも審査中
FDA承認とREPLENISH試験の結果
- ステロイド治療後の成人PMR患者が対象
- 持続寛解率とステロイド減量効果
- 重篤な有害事象と感染症の所見
今回のFDA承認は、27カ国で実施された第III相REPLENISH試験(NCT05767034)の有効性・安全性データに基づいています。同試験では、ステロイド減量下におけるセクキヌマブの持続寛解効果とステロイド使用量が評価されました。
ステロイド治療後の成人PMR患者が対象
コセンティクスは、炎症性サイトカインのインターロイキン17A(IL-17A)を選択的に阻害する完全ヒト型モノクローナル抗体です。ノバルティスはこれまで、乾癬、乾癬性関節炎、強直性脊椎炎、化膿性汗腺炎などの免疫介在性炎症性疾患で同剤の適応を拡大してきました。
今回新たに承認されたPMRは、主に50歳以上で発症し、肩、頸部、股関節周辺の疼痛やこわばりを特徴とする炎症性リウマチ性疾患です。副腎皮質ステロイドが標準的な初期治療ですが、減量過程で再発する患者が存在し、長期使用では骨粗鬆症、糖尿病、心血管疾患などのリスクが問題となります。
米国での新たな承認対象は、ステロイド治療への反応が不十分、または減量に耐えられない成人PMR患者です。コセンティクスはPMRに対する最初の抗IL-17生物学的製剤となりましたが、PMRに対する生物学的製剤として初めて承認された薬剤ではありません。
持続寛解率とステロイド減量効果
REPLENISH試験は、再発したPMR患者381人を対象とする多国籍、多施設、無作為化、二重盲検、プラセボ対照試験です。患者はセクキヌマブ300mg群、150mg群、プラセボ群の3群に1対1対1で割り付けられ、いずれの群にも24週間のプレドニゾン漸減療法が実施されました。治療・観察期間は52週間です。
主要評価項目は52週時点の持続寛解率で、12週から52週まで寛解状態を維持することなどを条件としました。New England Journal of Medicine(NEJM)に掲載された原著論文では、150mg群の持続寛解率は40.6%、プラセボ群は20.4%で、統計学的に有意な差が認められました(P<0.001)。300mg群も41.2%となり、プラセボ群との差は有意でした(P<0.001)。
一方、ノバルティスの承認発表および欧州の製品情報に記載された集計値は、150mg群40.5%、プラセボ群20.5%です。両資料は解析対象および集計方法が異なるため、以下では数値の出典を区別して示します。
| 評価項目 | 150mg群 | プラセボ群 |
| 52週持続寛解率(承認発表) | 40.5% | 20.5% |
| 52週持続寛解率(NEJM原著論文) | 40.6% | 20.4% |
| 調整後年間累積ステロイド投与量(NEJM原著論文) | 1,683.2mg | 2,093.0mg |
NEJM原著論文における調整後年間累積ステロイド投与量は、150mg群で1,683.2mg、プラセボ群で2,093.0mgとなりました。群間差は409.8mgで、セクキヌマブ投与群ではステロイド使用量の減少が認められています。
主要評価項目の結果は、セクキヌマブとステロイド漸減療法の併用を、同じ漸減療法とプラセボの併用に対して比較したものです。セクキヌマブ単独療法の有効性や、他の生物学的製剤に対する優越性を直接示した結果ではありません。
(出典:New England Journal of Medicine「Phase 3 Trial of Secukinumab in Polymyalgia Rheumatica」)
重篤な有害事象と感染症の所見
REPLENISH試験で報告された重篤な有害事象の発現割合は、セクキヌマブ150mg群で15.9%、プラセボ群で14.2%でした。300mg群では13.5%となっています。
150mg群では、過敏反応が14%、尿路感染症が13%に認められ、プラセボ群のそれぞれ9%、7%を上回りました。過敏反応には湿疹、皮膚炎、発疹、蕁麻疹などが含まれています。150mg群では重篤な尿路感染症が1例報告され、セクキヌマブ投与患者ではクリプトコッカス性髄膜炎による死亡例も報告されました。
ノバルティスは、PMR患者における全体的な安全性プロファイルが、既存のコセンティクスの安全性情報と概ね一致していたと説明しています。ただし、感染症や過敏反応の発現割合には群間差が認められており、これらの所見も承認の根拠となった試験データの一部です。
(出典:New England Journal of Medicine「Phase 3 Trial of Secukinumab in Polymyalgia Rheumatica」)
製薬業界のニュース、市場調査のヒント、注目の特集をお届けします。
PMR治療薬の競争と各国の承認状況
- ケブザラに続く異なる作用機序の選択肢
- 欧州での承認と日本での審査
- まとめ|FDAがコセンティクスのPMR適応を承認、持続寛解率40.5%
米国では、PMRに対する生物学的製剤としてサリルマブが先行して承認されています。今回のコセンティクス承認により、既存のIL-6受容体阻害薬とは異なるIL-17A阻害薬が新たな治療選択肢として加わりました。
ケブザラに続く異なる作用機序の選択肢
米FDAは2023年2月、サノフィとリジェネロンが開発したケブザラ(一般名:サリルマブ)を、ステロイドへの反応が不十分、または減量に耐えられない成人PMR患者に承認しています。ケブザラはIL-6受容体を阻害する生物学的製剤です。
ケブザラの承認を支えた第III相SAPHYR試験では、ステロイド漸減療法と組み合わせたサリルマブの持続寛解効果が示されました。今回のコセンティクスはIL-17Aを標的としており、PMRに対する生物学的治療の作用機序がIL-6受容体阻害からIL-17A阻害へと広がることになります。
ただし、両剤の承認試験は患者集団、試験デザイン、持続寛解の定義、ステロイド減量条件などが異なります。REPLENISH試験ではサリルマブとの直接比較が行われておらず、試験間の寛解率を単純に比較して有効性の優劣を判断することはできません。
欧州での承認と日本での審査
欧州委員会は2026年10月、コセンティクスをPMRの成人患者に使用する適応追加を承認しました。対象は、糖質コルチコイドへの反応が不十分、または減量中に再発した患者です。欧州でも同剤はPMRに対して初めて承認されたIL-17A阻害薬となりました。
欧州での承認もREPLENISH試験に基づいており、52週時点の持続寛解率とステロイド使用量の減少が評価されています。ノバルティスは同年9月に欧州医薬品庁(EMA)の医薬品委員会(CHMP)から肯定的な見解を取得し、その後10月に欧州委員会の承認を得ました。
日本については、ノバルティスがREPLENISH試験のデータを用いて承認申請を行い、2026年11月17日時点で審査中であると説明しています。今回の米国承認発表では、日本での承認予定日や承認後の発売予定について具体的な日程は示されていません。
コセンティクスはすでに複数の免疫介在性炎症性疾患で使用されている製品です。米国での11番目の適応取得と欧州でのPMR承認により、既存のIL-17A阻害薬の対象疾患がさらに拡大しました。日本ではPMRへの適応追加に関する規制当局の判断が次の節目となります。
まとめ|FDAがコセンティクスのPMR適応を承認、持続寛解率40.5%
まとめ
- FDAがコセンティクス150mgの成人リウマチ性多発筋痛症への適応追加を承認
- 対象はステロイドへの反応が不十分、または減量に耐えられない成人PMR患者
- 第III相REPLENISH試験は27カ国で実施され、合計381人が無作為化
- 52週持続寛解率は承認発表の集計値で150mg群40.5%、プラセボ群20.5%
- 調整後年間累積ステロイド投与量は150mg群でプラセボ群より409.8mg少ない結果
- 重篤な有害事象は150mg群15.9%、プラセボ群14.2%で報告
- IL-6受容体阻害薬ケブザラに続き、IL-17A阻害薬がPMRの治療選択肢に追加
- 欧州では2026年10月に承認済み、日本では同年11月時点で承認審査が進行中
参照資料
- Novartis|Novartis Cosentyx® becomes first and only FDA-approved anti-IL-17 biologic for people with polymyalgia rheumatica (PMR)|2026年11月17日
- New England Journal of Medicine|Phase 3 Trial of Secukinumab in Polymyalgia Rheumatica|2026年6月3日(オンライン公開)
- Novartis|Novartis receives European Commission approval for Cosentyx® in polymyalgia rheumatica (PMR)|2026年10月21日
- Regeneron Pharmaceuticals|Kevzara® (sarilumab) Approved by FDA as First and Only Biologic Indicated for Patients with Polymyalgia Rheumatica|2023年2月28日
新薬開発、承認・薬事、製薬企業の動向など、ほかのニュースもお探しの方は製薬業界ニュースをご覧ください。